
von Jason Wasserman MD PhD FRCPC
November 24, 2025
Das ampulläre Adenokarzinom ist eine Krebsart, die in der Papilla Vateri entsteht, einem kleinen, aber wichtigen Bereich, wo Gallengang und Pankreasgang zusammenlaufen und in den ersten Abschnitt des Dünndarms (den Zwölffingerdarm) münden. Die Innenwand der Papille besteht aus drüsenbildenden Zellen, die die Galle und den Pankreassaft verarbeiten.
Da die Papille der Hauptausgangspunkt für Galle aus der Leber und Enzyme aus der Bauchspeicheldrüse ist, kann selbst ein relativ kleiner Tumor in diesem Bereich diese Gänge blockieren. Dies verursacht häufig Symptome wie Gelbsucht und führt zu einer früheren Erkennung als bei Krebserkrankungen, die in anderen Abschnitten des Dünndarms entstehen. Das Papillenadenokarzinom gilt als bösartiger Tumor, d. h., es kann in umliegendes Gewebe einwachsen und sich auf Lymphknoten und in fortgeschrittenen Fällen auf entfernte Organe ausbreiten.
Anatomie der Ampulle
Die Papilla Vateri befindet sich in der Wand des Zwölffingerdarms, direkt hinter dem Magen. Hier vereinigen sich der Hauptgallengang (der Galle aus Leber und Gallenblase transportiert) und der Pankreasgang (der Verdauungsenzyme aus der Bauchspeicheldrüse transportiert) und münden durch eine kleine Öffnung in den Darm. Daher wird die Papilla Vateri auch als kleine „Verteilerbox“ bezeichnet, die den Fluss von Galle und Pankreassaft in den Darm reguliert.
Ampulläre Adenokarzinome entstehen in dieser kleinen Region und wachsen vorwiegend in Richtung Duodenalwand, innerhalb der Ampullenhöhle selbst oder entlang der kurzen Ausführungsgänge, die in die Ampulle münden. Die Unterscheidung eines echten ampullären Tumors von einem Tumor, der in der Bauchspeicheldrüse oder den Gallenwegen entsteht, ist von großer Bedeutung. Pathologe und Chirurg arbeiten daher eng zusammen, um den genauen Ursprung des Tumors zu bestimmen.
Was sind die Symptome eines ampullären Adenokarzinoms?
Ampullenkarzinome verursachen oft früher Symptome als Tumoren in anderen Dünndarmabschnitten, da sie den Gallengang schnell verstopfen können. Viele Betroffene entwickeln Gelbsucht (Gelbfärbung von Haut und Augen), begleitet von dunklem Urin, hellem (lehmfarbenem) Stuhl und Juckreiz. Diese Symptome entstehen durch den ungehinderten Abfluss der Galle, die sich im Körper staut. Manche Patienten verspüren Bauchschmerzen, insbesondere im Oberbauch, und bemerken Übelkeit, Erbrechen oder Unwohlsein nach dem Essen.
Tumoren, die eher in Richtung des Zwölffingerdarms wachsen, können Blutungen in den Darm verursachen. Dies kann zu schwarzem oder blutigem Stuhl oder zu okkulten Blutungen führen, also Blutungen, die nicht sichtbar sind, aber Anämie und Müdigkeit verursachen. In manchen Fällen kann ein Verschluss des Pankreasgangs Verdauungsprobleme oder eine Pankreasinsuffizienz hervorrufen. Da viele dieser Symptome auffällig und besorgniserregend sind, werden Ampullentumoren oft in einem früheren Stadium entdeckt als andere Dünndarmkrebsarten.
Welche Risikofaktoren sind mit einem Adenokarzinom der Papilla Vateri verbunden?
Bei den meisten Menschen mit einem Adenokarzinom der Papille lässt sich keine eindeutige Ursache feststellen. Es sind jedoch einige Risikofaktoren bekannt. Bestimmte Erbkrankheiten, wie die familiäre adenomatöse Polyposis (FAP), das Lynch-Syndrom und das Peutz-Jeghers-Syndrom, erhöhen das Risiko für ein Papillenkarzinom. Bei diesen Erkrankungen begünstigen vererbte Veränderungen bestimmter Gene die Entstehung von Tumoren im Verdauungstrakt, einschließlich der Papille.
Chronische Entzündungserkrankungen des Darms, wie Morbus Crohn oder Zöliakie , die wichtige Risikofaktoren für andere Dünndarmkrebsarten darstellen, scheinen bei Ampullenkarzinomen eine geringere Rolle zu spielen. Lebensstilfaktoren wie Rauchen, Alkoholkonsum und Ernährung können zwar das Risiko erhöhen, ihr genauer Einfluss auf das Ampullenkarzinom ist jedoch weniger gut erforscht als bei anderen gastrointestinalen Tumoren.
Ampulläres vs. nicht-ampulläres Adenokarzinom
Obwohl sowohl ampulläre als auch nicht-ampulläre Adenokarzinome im Duodenum nahe beieinander auftreten können, gelten sie als unterschiedliche Tumoren. Ampulläre Adenokarzinome entstehen in der Papilla Vateri und betreffen fast immer die Mündung der Gallen- und Pankreasgänge in den Darm. Aufgrund dieser Lage verursachen sie häufig bereits in einem frühen Stadium einen Gallengangsverschluss und Gelbsucht.
Nicht-ampulläre Adenokarzinome entstehen nicht in der Papille, sondern an der Duodenalwand oder weiter unten im Dünndarm. Diese Tumoren können beträchtliche Größe erreichen, bevor sie Symptome wie Blutungen oder einen Darmverschluss verursachen. Pathologen untersuchen das Operationspräparat sorgfältig, um festzustellen, ob das Epizentrum (der Mittelpunkt) des Tumors in der Papille oder anderswo liegt. Diese Unterscheidung ist wichtig, da für ampulläre Tumoren andere Stadieneinteilungsregeln, andere mikroskopische Muster und mitunter eine andere Prognose gelten als für nicht-ampulläre Tumoren.
Wie wird diese Diagnose gestellt?
Bei vielen Patienten mit einem Adenokarzinom der Papilla Vateri zeigen zunächst Blutuntersuchungen eine abnorme Leberfunktion. Darauf folgen bildgebende Verfahren wie Ultraschall, CT oder MRT, die eine Verstopfung der Gallenwege aufdecken. Anschließend wird eine Endoskopie durchgeführt (häufig eine Ösophagogastroduodenoskopie oder eine ERCP, die Endoskopie und Röntgendarstellung der Gallenwege kombiniert), um die Papilla Vateri direkt vom Inneren des Zwölffingerdarms aus zu betrachten. Die Papilla Vateri kann vergrößert, unregelmäßig geformt oder ulzeriert erscheinen, und der Arzt kann Gewebeproben (Biopsien) aus diesem Bereich entnehmen.
Die Erstdiagnose erfolgt in der Regel anhand einer Biopsie . Unter dem Mikroskop sucht der Pathologe nach abnormalen drüsenbildenden Zellen, unregelmäßiger Struktur und vergrößerten, dicht gedrängten Zellkernen, die ein Adenokarzinom bestätigen. Da die Biopsie nur einen kleinen Teil der Läsion erfasst, sind möglicherweise nicht alle wichtigen Merkmale erkennbar, beispielsweise die Eindringtiefe des Tumors oder ob er sich in das umliegende Gewebe ausgebreitet hat.
Eine umfassendere Beurteilung ist nach der Operation möglich, wenn der gesamte Tumor und das umliegende Gewebe entfernt werden, häufig im Rahmen einer Pankreatikoduodenektomie (Whipple-Operation). Der Pathologe untersucht den Tumor, um zu bestätigen, dass er tatsächlich in der Papilla Vateri entstanden ist, misst seine Größe, beurteilt, wie tief er eingewachsen ist, und untersucht benachbarte Organe und Gewebe. Er beurteilt außerdem Lymphknoten, Blutgefäße, Lymphgefäße und Nerven auf Anzeichen einer Ausbreitung.
Die Immunhistochemie wird häufig zur Klassifizierung von Ampullenkarzinomen in intestinale, pankreatobiliäre und gemischte Typen eingesetzt. Bei dieser Technik werden Antikörper verwendet, die an spezifische Proteine in den Zellen binden und mikroskopisch sichtbar sind. Färbemuster mit Markern wie CDX2, MUC1, MUC2 und MUC5AC können den jeweiligen Typ bestätigen. Obwohl diese Klassifizierung prognostische und forschungsrelevante Bedeutung hat, sind für Patienten in der Regel das Tumorstadium, der Differenzierungsgrad und das Vorliegen einer Metastasierung die wichtigsten Informationen.
Histologischer Grad
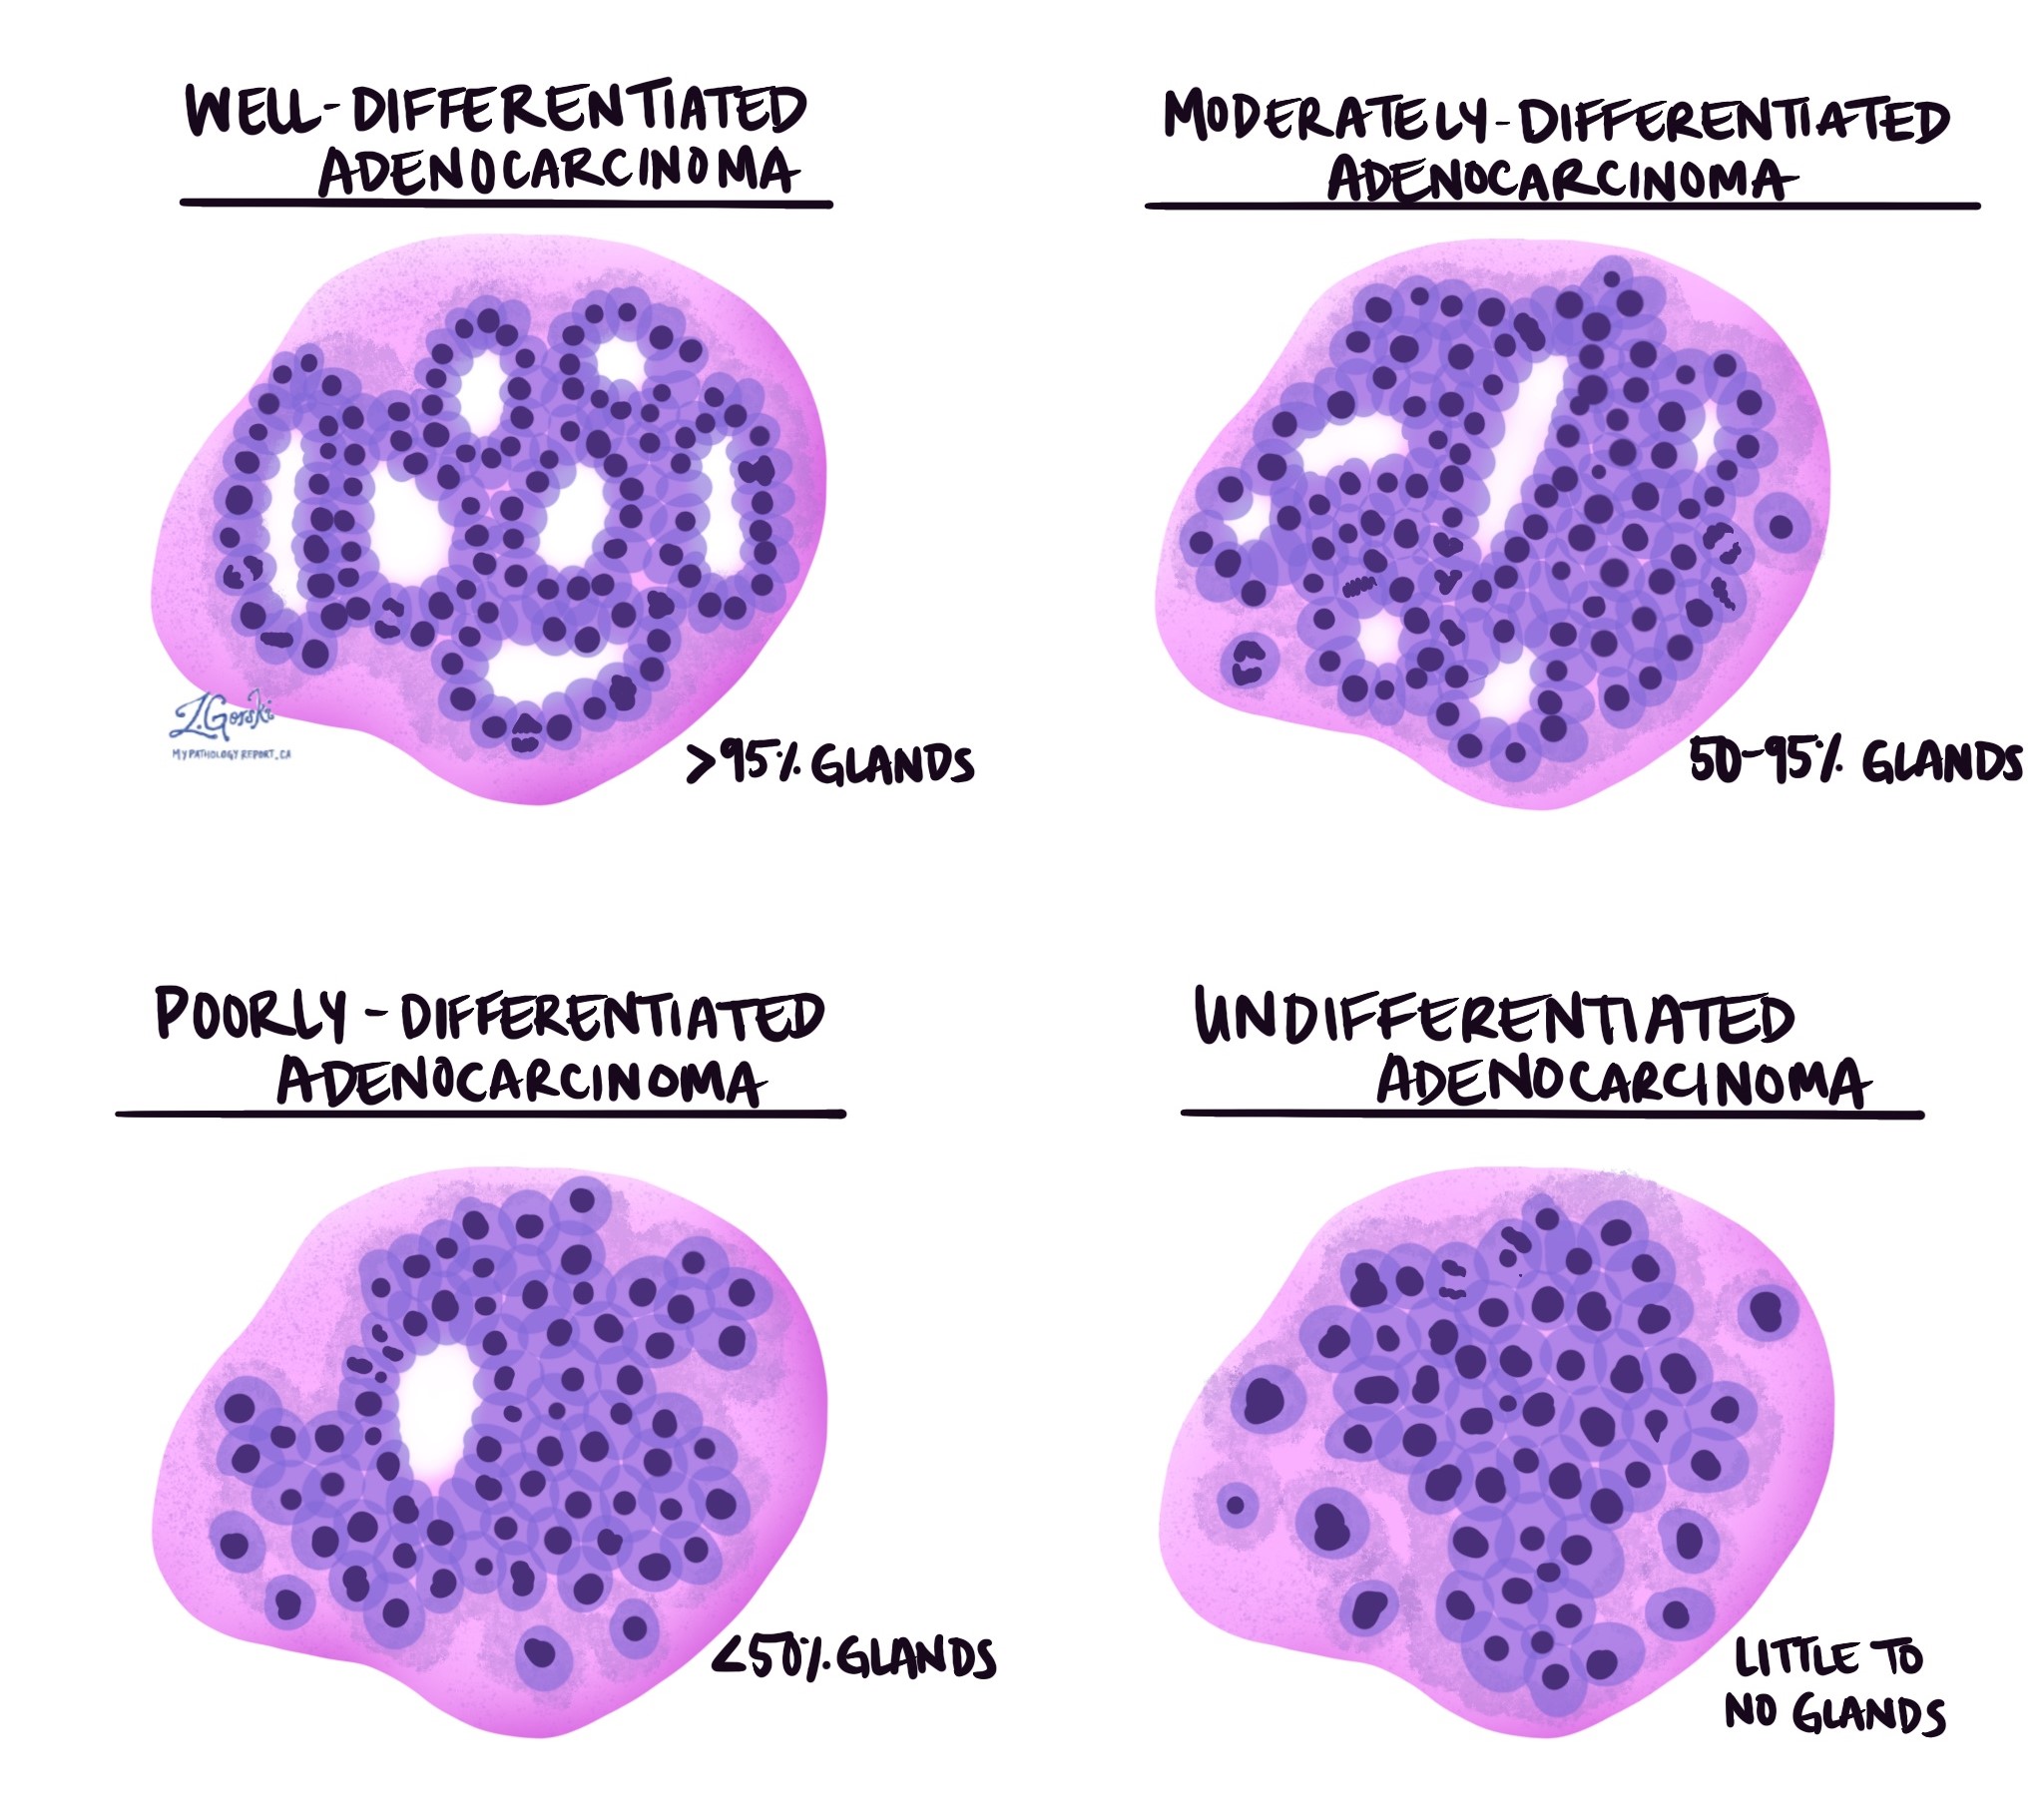
Der Differenzierungsgrad beschreibt, wie stark die Krebszellen den normalen Drüsenzellen der Papilla Vateri und des Zwölffingerdarms ähneln. Normale Drüsen sind runde oder röhrenförmige Strukturen, die dem Transport und der Verarbeitung von Verdauungssäften dienen. In gut differenzierten Tumoren bilden die Krebszellen viele erkennbare Drüsen. Mäßig differenzierte Tumoren bilden weniger Drüsen und weisen eine größere Variabilität in Zellgröße und -form auf. Schlecht differenzierte Tumoren bilden nur sehr wenige Drüsen und wirken unorganisierter, und undifferenzierte Tumoren bilden überhaupt keine Drüsen. Höhergradige Tumoren wachsen tendenziell schneller und neigen eher zur Metastasierung, weshalb der Differenzierungsgrad ein wichtiger Faktor für die Prognose ist.
Histologische Typen
Ampullenkarzinome lassen sich in verschiedene histologische Typen unterteilen, die beschreiben, wie der Tumor unter dem Mikroskop aussieht und wie die Krebszellen angeordnet sind. Diese Typen geben Aufschluss über den Ursprung der Tumorzellen und helfen mitunter, das Krankheitsverhalten vorherzusagen. In vielen Befunden gibt der Pathologe an, ob es sich um einen intestinalen, pankreatobiliären oder gemischten Tumor handelt oder ob eines der selteneren Muster vorliegt. Obwohl der histologische Typ nur einen Teil des Gesamtbildes darstellt, liefert er wichtige Informationen zur Prognose.
Adenokarzinom des intestinalen Typs
Das intestinale Adenokarzinom ähnelt unter dem Mikroskop stark Dickdarmkrebs. Die Tumorzellen bilden Drüsen (runde oder röhrenförmige Strukturen), die von hohen Säulenzellen ausgekleidet sind, oft mit länglichen, dicht gedrängten Zellkernen. Der Pathologe kann auch spezialisierte Zellen wie Becherzellen (die Schleim produzieren) oder Paneth-Zellen (normalerweise im Dünndarm vorkommend) erkennen. Diese Tumoren entwickeln sich häufig aus einem intestinalen Adenom, einer präkanzerösen, polypenartigen Wucherung.
Im Allgemeinen verhalten sich intestinale Ampullenadenokarzinome etwas weniger aggressiv als andere Typen, insbesondere wenn sie frühzeitig erkannt und vollständig entfernt werden. Die Prognose hängt jedoch weiterhin hauptsächlich vom Stadium, dem Lymphknotenbefall und anderen Merkmalen wie lymphovaskulärer und perineuraler Invasion ab.
Pankreatobiliärer Typ und Magenadenokarzinom
Das pankreatobiliäre Adenokarzinom ähnelt Tumoren der Bauchspeicheldrüse, der Gallenblase oder der Gallenwege. Die Drüsen sind meist kleiner und durch dichtes, narbenartiges Gewebe, das sogenannte desmoplastische Stroma, weiter voneinander getrennt. Die Zellen sind in der Regel kubisch bis niedrig-zylindrisch und können unregelmäßiger erscheinen als bei Tumoren des intestinalen Typs. Tumoren mit magenähnlichen Merkmalen werden aufgrund ihres ähnlichen Verhaltens häufig dem pankreatobiliären Typ zugeordnet.
Pankreatobiliäre Ampullenkarzinome gelten im Allgemeinen als aggressiver als rein intestinale Tumoren. Sie neigen eher zu tieferem Einwachsen und Metastasierung in die Lymphknoten. Dennoch ist ihre Prognose in der Regel besser als die des duktalen Pankreaskarzinoms, was bei der Aufklärung der Patienten über die Krankheitsaussichten von Bedeutung ist.
Tubuläres Adenokarzinom mit gemischten Merkmalen
Viele Ampullenadenokarzinome weisen eine Mischung aus intestinalen und pankreatobiliären Merkmalen auf. Bei diesen Tumoren ähneln einige Bereiche dem intestinalen Typ, andere dem pankreatobiliären. Ist das Muster uneinheitlich und lässt es sich nicht eindeutig einer Gruppe zuordnen, wird der Tumor häufig als tubuläres Adenokarzinom mit gemischten Merkmalen beschrieben, und der Pathologe kann erläutern, welches Muster überwiegt.
Da diese Tumoren beide Komponenten enthalten, liegt ihr Verhalten tendenziell zwischen dem von rein intestinalen und rein pankreatobiliären Tumoren. Die Prognose wird stärker vom Stadium und anderen Risikofaktoren beeinflusst als vom genauen Anteil der einzelnen Muster. Dennoch trägt das Vorhandensein gemischter Merkmale zu einem umfassenderen Verständnis der Tumorbiologie bei.
Muzinöses Adenokarzinom
Das muzinöse Adenokarzinom ist eine Form des Adenokarzinoms, bei der ein Großteil des Tumors aus Muzin besteht , einer gelartigen Substanz, die von den Krebszellen produziert wird. Unter dem Mikroskop scheinen Streifen oder Ansammlungen von Tumorzellen und Drüsen in Muzinansammlungen zu schwimmen. Diese Tumoren weisen oft ein darmartiges Aussehen auf und können mit Adenomen in der Papilla Vateri assoziiert sein.
Die Auswirkungen muzinöser Veränderungen auf die Prognose können variieren. In manchen Fällen können muzinöse Tumoren aggressiver verlaufen, insbesondere wenn sie hochgradig sind oder ein fortgeschrittenes Stadium aufweisen. Speziell bei Ampullenkarzinomen sind jedoch die Invasionstiefe, der Lymphknotenstatus und der Resektionsrandstatus weiterhin die wichtigsten Faktoren. Das Vorhandensein muzinöser Merkmale ist zwar ein hilfreicher Hinweis für Ihre Ärzte, um den Tumor besser zu verstehen, bestimmt aber allein nicht den Krankheitsverlauf.
schlecht kohäsives Zellkarzinom
Das schlecht kohäsive Zellkarzinom (manchmal mit Siegelringzellen) ist eine seltene Form des Adenokarzinoms, bei der die Krebszellen nicht gut zusammenhalten. Anstatt Drüsen zu bilden, breiten sich die Zellen einzeln oder in kleinen Zellverbänden im Gewebe aus. Diese Tumoren werden oft erst in einem fortgeschrittenen Stadium diagnostiziert und verhalten sich tendenziell aggressiver als herkömmliche drüsenbildende Adenokarzinome.
Aufgrund ihres infiltrativen Wachstumsmusters lassen sich schlecht kohäsive Karzinome oft schwerer vollständig entfernen und neigen eher zur Metastasierung. Ihr Vorhandensein deutet in der Regel auf einen Tumor mit höherem Risiko hin, und diese Information ist für die Behandlungsplanung und Nachsorge von großer Bedeutung.
Medulläres Karzinom
Das medulläre Karzinom ist ein seltener Subtyp, der in der Papilla Vateri und im Duodenum auftreten kann. Mikroskopisch zeigen sich diese Tumoren als große, solide (flächenhafte) Geschwulste mit verdrängenden Rändern und einem ausgeprägten Infiltrat von Immunzellen. Trotz ihres mitunter beunruhigenden Erscheinungsbildes und ihrer Größe verhalten sich medulläre Karzinome oft weniger aggressiv als erwartet.
In vielen Fällen gehen medulläre Karzinome mit einer Mismatch-Reparatur-Defizienz (dMMR) einher, was Auswirkungen auf die Immuntherapie haben kann. Insgesamt weisen medulläre Karzinome im Vergleich zu anderen hochgradigen Tumoren dieser Region möglicherweise eine günstigere Prognose auf, insbesondere bei frühzeitiger Erkennung und vollständiger Resektion.
Adenosquamöses Karzinom
Das Adenosquamöse Karzinom ist eine sehr seltene Form des Ampullenkarzinoms, das sowohl drüsenbildende (Adenokarzinom-) als auch plattenepitheliale Bereiche enthält. Plattenepithelzellen sind flache Zellen, ähnlich denen der Haut oder der Speiseröhrenschleimhaut. Der Pathologe bestätigt den plattenepithelialen Anteil mithilfe spezieller Färbungen und einer sorgfältigen mikroskopischen Untersuchung.
Da das Adenosquamöse Karzinom zwei aggressive Muster vereint, gilt es allgemein als Hochrisiko-Subtyp mit einer Tendenz zu aggressiverem Verhalten als das typische tubuläre Adenokarzinom. Aufgrund seiner Seltenheit ist es jedoch schwierig, das Verhalten bei einzelnen Patienten vorherzusagen, weshalb das Stadium und andere Standard-Prognosefaktoren weiterhin von entscheidender Bedeutung sind.
Hochgradige neuroendokrine Karzinome und gemischte Karzinome
Hochgradige neuroendokrine Karzinome (NEC) sind seltene Tumoren der Papilla Vateri, die von neuroendokrinen Zellen ausgehen. Diese spezialisierten Zellen setzen Hormone und Signalmoleküle frei. Die Tumoren können klein- oder großzellig sein und wachsen typischerweise schnell. Manche Papillentumoren enthalten sowohl eine Adenokarzinom- als auch eine hochgradige neuroendokrine Komponente; diese werden oft als Mischkarzinome bezeichnet.
Hochgradige neuroendokrine Karzinome (NEC) und Mischkarzinome sind in der Regel sehr aggressiv und neigen zu einer frühen Metastasierung in Lymphknoten und entfernte Organe. Sie erfordern häufig andere Behandlungsstrategien, die denen hochgradiger neuroendokriner Tumoren anderer Organe des Verdauungssystems ähneln. Ihr Nachweis im Pathologiebericht deutet in der Regel auf die Notwendigkeit einer intensiveren Therapie und Nachsorge hin.
Undifferenziertes Karzinom
Der Begriff „undifferenziertes Karzinom“ wird verwendet, wenn die Tumorzellen jegliche Ähnlichkeit mit normalem Drüsengewebe verloren haben und sich keiner der üblichen histologischen Kategorien zuordnen lassen. Einige undifferenzierte Ampullentumoren enthalten Riesenzellen oder weisen ein rhabdoides Erscheinungsbild auf (große Zellen mit reichlich rosafarbenem Zytoplasma und exzentrischen Zellkernen). Diesen Tumoren fehlt häufig eine klare Drüsenbildung, und zur Klassifizierung können zusätzliche immunhistochemische und molekulare Untersuchungen erforderlich sein.
Undifferenzierte Karzinome der Papilla Vateri sind selten, aber hochaggressiv. Sie werden meist erst in einem fortgeschrittenen Stadium diagnostiziert und weisen ein hohes Risiko für Metastasierung und Rezidive auf. Aufgrund ihrer Seltenheit basieren Behandlungsentscheidungen häufig auf allgemeinen Prinzipien, die auch bei anderen hochgradigen, schlecht differenzierten Karzinomen Anwendung finden, und die Prognose ist in der Regel vorsichtig.
Tumorausdehnung (Invasionstiefe)
Das ampulläre Adenokarzinom entsteht in der Papilla Vateri, kann aber im Verlauf seines Wachstums über diese kleine Struktur hinaus in benachbartes Gewebe und Organe streuen. Dieser Prozess wird als Invasion bezeichnet und ist einer der wichtigsten Faktoren zur Bestimmung des pathologischen Tumorstadiums (pT). Pathologen können die Invasionstiefe am genauesten beurteilen, nachdem der gesamte Tumor operativ entfernt wurde. Je tiefer der Tumor in umliegende Strukturen eingewachsen ist, desto fortgeschrittener ist die Erkrankung und desto größer ist das Risiko einer Metastasierung.
Auf die Papille beschränkte Tumoren
In manchen Fällen ist der Tumor noch auf die Papille beschränkt, die kleine Öffnung, wo Gallengang und Pankreasgang in den Darm münden. Ist ein Tumor auf die Papille selbst begrenzt, hat er das umliegende Gewebe noch nicht befallen. Tumoren in diesem Frühstadium äußern sich häufig durch Symptome wie Gelbsucht, was zu einer früheren Diagnose führt. Da diese Krebserkrankungen noch auf einen kleinen, klar abgegrenzten Bereich beschränkt sind, haben sie in der Regel eine günstigere Prognose.
Invasion des Schließmuskels von Oddi
Mit zunehmender Größe kann der Tumor über den Sphincter Oddi hinauswachsen, einen Muskelring, der das Ende des Gallengangs und des Pankreasgangs umschließt und den Fluss von Verdauungssäften in den Zwölffingerdarm reguliert. Sobald der Tumor diesen Muskelring durchbrochen hat, beginnt er, in das umliegende Weichgewebe einzuwachsen. Obwohl ein Überschreiten des Sphincter Oddi auf einen fortgeschritteneren Tumor hindeutet, ist die Ausbreitung in diesem Stadium meist noch relativ lokal begrenzt.
Invasion des Zwölffingerdarms
Das Ampullenkarzinom kann sich auch in den Zwölffingerdarm, den ersten Abschnitt des Dünndarms, ausbreiten. Die zuerst erreichte Schicht des Zwölffingerdarms ist die Submukosa, eine Stützschicht unterhalb der Schleimhaut, die Blutgefäße, Nerven und Bindegewebe enthält. Ein Einwachsen in die Submukosa bedeutet, dass der Tumor die innere Oberfläche des Zwölffingerdarms durchbrochen, aber die tiefer liegende Muskelschicht noch nicht erreicht hat. Tumoren in diesem Stadium zeigen ein intermediäres Wachstum.
Invasion der Muscularis propria
Eine tiefere Invasionsebene liegt vor, wenn der Tumor die Muscularis propria erreicht, die dicke Muskelschicht, die für den Transport der Nahrung durch den Darm verantwortlich ist. Tumoren, die diese Muskelschicht durchdringen, zeigen ein aggressiveres Wachstum und bergen ein erhöhtes Risiko, benachbarte Organe oder Lymphknoten zu befallen.
Invasion der Bauchspeicheldrüse
Da die Papille sehr nahe am Pankreaskopf liegt, wachsen manche Papillenadenokarzinome direkt in die Bauchspeicheldrüse ein. Ein Einwachsen in die Bauchspeicheldrüse deutet auf eine erhebliche Ausbreitung hin und kann die Pankreasfunktion beeinträchtigen. Tumoren, die in die Bauchspeicheldrüse einwachsen, gelten als fortgeschrittener, da die Behandlung komplexer wird und das Risiko eines Rezidivs steigt.
Invasion des umgebenden Gewebes
Vom Pankreas aus kann sich der Krebs auch in das umliegende Weichgewebe ausbreiten, einschließlich des Fett- und Bindegewebes. Ein Tumorwachstum in diesem Bereich deutet typischerweise auf ein fortgeschrittenes Tumorstadium hin. Diese Tumoren sind oft schwieriger vollständig zu entfernen und haben sich mit höherer Wahrscheinlichkeit bereits über die unmittelbare Region hinaus ausgebreitet.
In manchen Fällen kann der Tumor die Serosa, die dünne äußere Hülle des Zwölffingerdarms, erreichen. Dies stellt eines der fortgeschrittensten Stadien der Zwölffingerdarmbeteiligung dar. Sobald der Tumor die Serosa durchbrochen hat, befindet er sich an der äußersten Grenze des Organs und hat ein größeres Potenzial, sich auf benachbarte Strukturen auszubreiten.
Invasion benachbarter Organe
Sehr fortgeschrittene Tumoren können in benachbarte Organe einwachsen. Wächst der Tumor nach oben, kann er den Magen befallen, der sich direkt über dem Zwölffingerdarm befindet. Eine Ausbreitung in Richtung Leber oder Gallenwege kann zu einem Befall der Gallenblase führen. In seltenen, aber schwerwiegenden Fällen kann der Tumor in große Blutgefäße wie die obere Mesenterialarterie oder den Truncus coeliacus einwachsen, die Magen, Bauchspeicheldrüse und Darm mit Blut versorgen. Wenn ein Tumor in große Arterien oder benachbarte Organe einwächst, befindet er sich in einem sehr fortgeschrittenen Stadium der Erkrankung. In diesem Stadium sind operative Eingriffe möglicherweise nur eingeschränkt oder gar nicht mehr möglich, und die Behandlung konzentriert sich auf die Kontrolle der Erkrankung und die Linderung der Symptome.
Das Wissen um die Ausbreitung des Tumors hilft Ihrem Behandlungsteam, das pathologische T-Stadium zu bestimmen, die am besten geeignete Therapie auszuwählen und Informationen zur Prognose zu geben. Die Invasionstiefe ist einer der wichtigsten Faktoren für die Behandlungsplanung bei Ampullenkarzinomen.
Perineurale Invasion
Perineurale Invasion (PNI) bedeutet, dass Krebszellen im Gewebe nahe des Tumors um Nerven herumwachsen. Nerven sind wie kleine elektrische Kabel, die Signale wie Schmerz und Temperatur leiten. Wenn Tumorzellen diese Nerven umgeben oder ihnen folgen, können sie in tiefer liegendes Gewebe eindringen und sind dann unter Umständen schwerer operativ vollständig zu entfernen. Perineurale Invasion gilt als ungünstiges Merkmal und ist in der Regel mit einem höheren Risiko für ein Wiederauftreten des Krebses nach der Behandlung verbunden. Dieser Befund wird von Pathologen routinemäßig dokumentiert, da er die Nachsorge und die Therapieentscheidungen unterstützt.
Lymphovaskuläre Invasion
Eine lymphovaskuläre Invasion (LVI) liegt vor, wenn Krebszellen in einem Blut- oder Lymphgefäß in der Nähe des Tumors nachgewiesen werden. Blutgefäße transportieren Blut durch den Körper, Lymphgefäße transportieren Lymphflüssigkeit zu den Lymphknoten. Krebszellen, die in diese Gefäße gelangen, können sich in entfernte Organe ausbreiten, darunter Lymphknoten, Leber oder Lunge. Eine lymphovaskuläre Invasion deutet daher auf ein erhöhtes Risiko hin, dass der Krebs bereits gestreut hat oder sich in Zukunft ausbreiten wird. Diese Information fließt in die Gesamtbeurteilung des Stadiums und der Prognose ein.
Die Margen
Der Resektionsrand ist der Rand des bei der Operation entfernten Gewebes. Nach der Tumorentfernung untersucht der Pathologe alle Resektionsränder, um festzustellen, ob sich Krebszellen an der Schnittkante befinden. Ein negativer Resektionsrand bedeutet, dass keine Krebszellen an der Schnittkante gefunden wurden, was darauf hindeutet, dass der Tumor vollständig entfernt wurde. Ein positiver Resektionsrand bedeutet, dass sich Krebszellen an der Schnittfläche befinden, was die Befürchtung nährt, dass Tumorgewebe im Körper verblieben sein könnte.
Beim Ampullenkarzinom werden verschiedene Resektionsränder beurteilt, darunter der Pankreashalsrand, der Gallengangsrand, der Duodenalrand und die hinteren Weichteilränder. Wenn möglich, misst der Pathologe auch den Abstand des Tumors zum nächstgelegenen Resektionsrand, selbst wenn dieser tumorfrei ist. Der Resektionsrandstatus ist ein wichtiger Faktor bei der Entscheidung über die Empfehlung weiterer Behandlungen wie Chemotherapie oder Strahlentherapie.
Lymphknoten
Bei einer Operation werden üblicherweise Lymphknoten in der Nähe der Papille entfernt, um sie auf Krebs zu untersuchen. Krebszellen können sich von der Papille in die Lymphgefäße und anschließend in die umliegenden Lymphknoten ausbreiten. Der Pathologe dokumentiert die Anzahl der untersuchten Lymphknoten und die Anzahl derjenigen mit Metastasen (Krebsablagerungen). Wachsen Krebszellen durch die Kapsel eines Lymphknotens in das umliegende Gewebe, spricht man von extranodaler Ausbreitung. Dies gilt als erhöhtes Krebsrisiko.
Der Lymphknotenbefall ist ein wichtiger Bestandteil des pathologischen N-Stadiums. Tumoren ohne Lymphknotenmetastasen haben im Allgemeinen eine bessere Prognose als solche mit mehreren positiven Lymphknoten.
Pathologisches Stadium (pTNM)
Das pathologische Stadium kombiniert Informationen über den Primärtumor (T), die regionalen Lymphknoten (N) und Fernmetastasen (M). Bei Ampullenkarzinomen erfolgt die Stadieneinteilung nach einem System, das die komplexe Anatomie dieser Region widerspiegelt. Tumoren, die auf die Ampulle beschränkt sind oder nur minimal in benachbarte Strukturen ausbreiten, werden einem niedrigeren T-Stadium zugeordnet. Tumoren, die in das Pankreas, das peripankreatische Weichgewebe oder umliegende Organe auswachsen, erhalten ein höheres T-Stadium.
Das N-Stadium basiert auf der Anzahl der befallenen Lymphknoten, das M-Stadium gibt an, ob der Krebs in entfernte Organe wie Leber oder Lunge gestreut hat. Die Kategorien T, N und M werden zusammen zu einem Gesamtstadium (z. B. Stadium I, II, III oder IV) zusammengefasst. Dieses Gesamtstadium ist eine der wichtigsten Informationen für die Therapieplanung und die Prognoseeinschätzung.
Biomarker
Biomarker- Tests helfen Ärzten, das Verhalten des Tumors zu verstehen und die Wirksamkeit bestimmter Behandlungen einzuschätzen. Beim Ampullenkarzinom sind zwei Biomarker-Gruppen besonders wichtig: DNA-Reparaturproteine (Mismatch-Reparaturproteine, MMR) und HER2. In ausgewählten Fällen können jedoch auch andere Marker untersucht werden.
Die MMR-Testung untersucht vier Proteine – MLH1, MSH2, MSH6 und PMS2 –, die zur Reparatur von DNA-Schäden beitragen. Fehlt eines oder mehrere dieser Proteine, spricht man von einem DNA-Reparatur-defizienten Tumor (dMMR), der häufig Mikrosatelliteninstabilität (MSI) aufweist. Tumoren mit diesem Profil sprechen möglicherweise gut auf Immun-Checkpoint-Inhibitoren an, eine Form der Immuntherapie, die bei verschiedenen Krebsarten eingesetzt werden kann. Der Nachweis von dMMR/MSI-positiven Tumoren kann auch auf eine Erbkrankheit wie das Lynch-Syndrom hinweisen, sodass die Ergebnisse auch für Familienmitglieder relevant sein können.
HER2 ist ein Protein, das auf der Oberfläche einiger Krebszellen vorkommt. Tumoren mit erhöhter HER2-Expression oder Genamplifikation werden als HER2-positiv bezeichnet. Für HER2-positive Tumoren stehen verschiedene zielgerichtete Therapien zur Verfügung. Obwohl diese Behandlungen ursprünglich für Brust- und Magenkrebs entwickelt wurden, werden sie zunehmend auch bei fortgeschrittenen oder metastasierten Ampullenkarzinomen und anderen gastrointestinalen Tumoren eingesetzt.
Pathologen nutzen häufig die Immunhistochemie, um die Expression von MMR-Proteinen und den HER2-Status zu beurteilen. In manchen Fällen werden zusätzliche molekulare Tests wie PCR oder Next-Generation-Sequenzierung eingesetzt, um MSI oder andere genetische Veränderungen zu identifizieren. Der Pathologiebericht kann auch die für HER2 verwendeten Bewertungs- oder Interpretationskriterien angeben. Diese Biomarker-Ergebnisse helfen Ihrem Behandlungsteam, die am besten geeignete Therapie für Ihren Tumor auszuwählen.
Prognose
Die Prognose für ein Adenokarzinom der Papilla Vateri wird von vielen Faktoren beeinflusst, darunter Stadium, Differenzierungsgrad, Lymphknotenstatus, Invasionstiefe, Resektionsrandstatus sowie das Vorhandensein oder Fehlen einer perineuralen und lymphovaskulären Invasion. Insgesamt weisen Papillenkarzinome im Allgemeinen eine bessere Prognose auf als duktale Adenokarzinome des Pankreas, können aber dennoch aggressiv verlaufen, insbesondere bei Diagnose in einem fortgeschrittenen Stadium.
Tumoren, die frühzeitig erkannt werden, bevor sie sich auf Lymphknoten oder entfernte Organe ausgebreitet haben, weisen höhere Langzeitüberlebensraten auf. Lymphknotenmetastasen, positive Resektionsränder, perineurale und lymphovaskuläre Invasion sowie ein fortgeschrittenes T-Stadium sind Merkmale, die mit einem höheren Rezidivrisiko einhergehen. Molekulare Merkmale und Biomarker-Ergebnisse, wie der Mismatch-Reparaturstatus oder spezifische Genmutationen, können in manchen Fällen zusätzliche prognostische Informationen liefern.
Nach der Diagnose
Nachdem Ihr Pathologiebericht ein Adenokarzinom der Papilla Vateri bestätigt hat, wird Ihr Behandlungsteam die Befunde mit Ihnen besprechen und das weitere Vorgehen erörtern. Gegebenenfalls werden weitere bildgebende Verfahren angeordnet, um eine mögliche Ausbreitung der Erkrankung festzustellen. Viele Patienten werden an ein interdisziplinäres Team überwiesen, dem ein Chirurg, ein Onkologe, ein Gastroenterologe und gegebenenfalls ein Strahlentherapeut angehören können.
Die Behandlung besteht häufig in einem chirurgischen Eingriff, in der Regel einer Pankreatikoduodenektomie, sofern der Tumor entfernt werden kann und der Patient für eine größere Operation geeignet ist. Abhängig vom Stadium und anderen Risikofaktoren können nach der Operation Chemotherapie, Immuntherapie oder zielgerichtete Therapie empfohlen werden. Bei Tumoren, die nicht vollständig entfernt werden können, konzentriert sich die Behandlung auf die Kontrolle der Erkrankung, die Linderung von Symptomen (wie z. B. Gallengangsverschluss) und den Erhalt der Lebensqualität. Regelmäßige Nachsorgeuntersuchungen, bildgebende Verfahren und Bluttests werden üblicherweise empfohlen, um ein Wiederauftreten der Erkrankung zu überwachen.
Fragen an Ihren Arzt
- Um welche Art und welchen Grad von Ampullenadenokarzinom handelt es sich bei mir (intestinal, pankreatobiliär oder gemischt)?
-
Wie weit ist der Tumor gewachsen und hat er sich auf Lymphknoten oder andere Organe ausgebreitet?
-
Wurde in meinem Pathologiebericht eine perineurale oder lymphovaskuläre Invasion festgestellt?
-
Waren die Operationsränder klar?
-
Wurden an meinem Tumor Biomarker-Tests wie MMR und HER2 durchgeführt, und was bedeuten die Ergebnisse?
-
Welche Behandlungsoptionen empfehlen Sie, und welche potenziellen Vorteile und Risiken bestehen?
-
Wie ist die zu erwartende Prognose in meiner Situation?
-
Wie werde ich nach der Behandlung überwacht?
Wir sind stolz auf die Partnerschaft mit:


🔍 Durchsuchen Sie meinen Pathologiebericht
Geben Sie ein, was in Ihrem Bericht steht – zum Beispiel eine Diagnose oder einen Testnamen.